


近日,物创海河实验室、南开大学仇友爱团队在Nature Synthesis 上发表了题为“Electrochemical C(sp³)–C(sp³) cross-coupling of alcohols”的研究成果。该研究开发了一种镍催化下的电化学双重脱羟基交叉偶联策略,无需对醇进行预官能团化,即可高选择性地构建C(sp³)–C(sp³)键,适用于伯醇、仲醇、叔醇等多种组合,并成功用于药物分子的后期修饰和三氘甲基化,为醇的直接利用提供了绿色高效的合成平台。
C(sp3)–C(sp3)键的构建对于合成药物和天然产物中的分子骨架具有重要意义。烷基醇作为市售易得且自然界储量丰富的烷基化前体,可通过C(sp3)–C(sp3)交叉偶联直接转化为富含C(sp3)的分子;然而,由于C(sp3)–O键的惰性,此类转化在合成上仍面临挑战。
2026年7月24日,南开大学仇友爱在国际知名期刊Nature Synthesis上发表了题为《Electrochemical C(sp3)–C(sp3) cross-coupling of alcohols》的研究论文,Yanwei Wang为论文第一作者,仇友爱为论文通讯作者。
研究报道了一种模块化、多功能且高选择性的电化学策略,该策略通过镍催化下的双重脱羟基交叉偶联过程,实现了烷基醇的C(sp3)–C(sp3)交叉偶联。
这一高选择性交叉偶联策略无需对醇进行预官能团化,为含羟基生物活性分子的修饰提供了通用平台。该方法展现出良好的官能团兼容性,非常适用于后期功能化修饰,有望简化通常需要多步流程才能完成的药物及其类似物的合成。
C(sp3)–C(sp3)键的构建是现代合成化学的基石,支撑着对药物、农用化学品和材料科学至关重要的复杂分子结构的创制。开发高效构建此类键的策略在简化合成路径方面具有巨大潜力,代表着药物发现中的一项关键优势。
在包括有机金属试剂、卤代烷烃和羧酸在内的多种C(sp3)源中,醇因其天然丰度高及原料来源低廉而成为最具前景的前体,是烷基化过程中理想且可持续的试剂(图1a)。然而,由于C–O键固有的惰性,实现醇的高效利用从根本上具有挑战性,这限制了交叉偶联通用策略的发展。
具体而言,经典的光延(Mitsunobu)反应作为一种被广泛应用于脱氧亲核取代的方法,通常需要化学计量的P(III)试剂,而这类试剂会产生大量难以分离的氧化膦副产物(图1b,模式I)。
此外,MacMillan课题组报道了光催化条件下氮杂环卡宾辅助的脱氧方案,该方法可在温和条件下实现多样化的醇活化,但同时会生成大量芳构化副产物(图1b,模式II)。
另外,2-氯-3-乙基苯并[d]噁唑-3-鎓盐(CEBO)活化策略虽能通过原位加合物的形成高效活化伯醇和仲醇,但同样会产生化学计量的苯并噁唑酮副产物(图1b,模式III)。
基于这些开创性进展,研究者着手应对这一根本性的合成挑战,其目标是开发一种高度实用且操作温和的醇活化策略,从而最大限度地发挥醇作为易得C(sp3)结构单元的广泛适用性。
与此同时,以电子作为清洁、低成本氧化还原试剂的电催化领域蓬勃发展,已在选择性构建C(sp3)–C(sp3)键方面展现出可观的潜力。
从概念上讲,基于对电还原交叉偶联反应的持续关注,研究者设想烷基醇与电催化的结合能够通过原位脱羟基过程,为C(sp3)–C(sp3)键的构建开辟一条直接且经济高效的途径。
其中值得关注的挑战包括:(1)在单个反应池中实现醇的同步活化;(2)避免活化过程中原位生成的副产物所带来的不利影响;(3)规避自偶联反应,尤其是在试图从两种结构和电子性质均相似的前体中选择性地获得交叉偶联产物时。
本研究报道了一种在镍电解条件下以高选择性方式构建C(sp3)–C(sp3)键的醇双重脱羟基偶联反应(图1c)。该策略通过醇的同步原位活化得以实现,能够在多种天然醇(包括伯醇–伯醇、伯醇–仲醇、仲醇–仲醇以及叔醇–伯醇)之间高效构建C(sp3)–C(sp3)键。
值得注意的是,以CD3OD作为甲基化来源,该方法成功实现了对先导化合物的三氘甲基化。
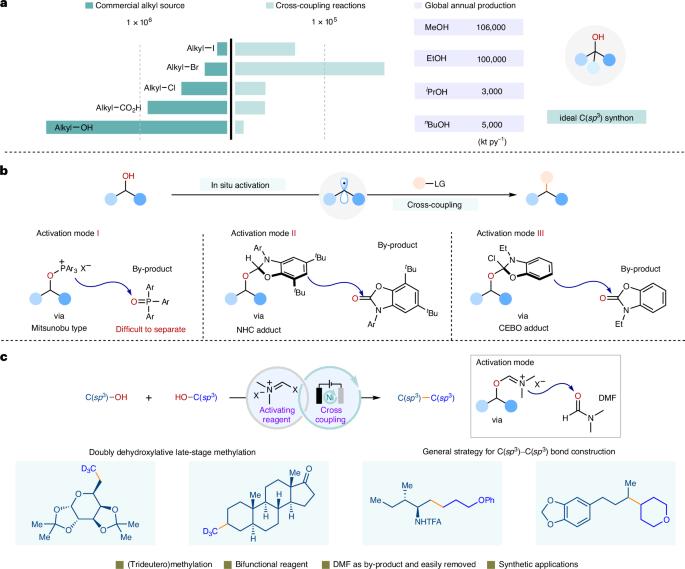
图1:利用烷基醇构建C(sp3)‒C(sp3)键的交叉偶联。 a,交叉偶联反应中所用的市售烷基前体。b,醇的代表性原位活化模式。c,本工作:醇的电化学(sp3)–C(sp3)交叉偶联。kt py-1,千吨/年;LG,离去基团;NHC,氮杂环卡宾;TFA,三氟乙酰基。
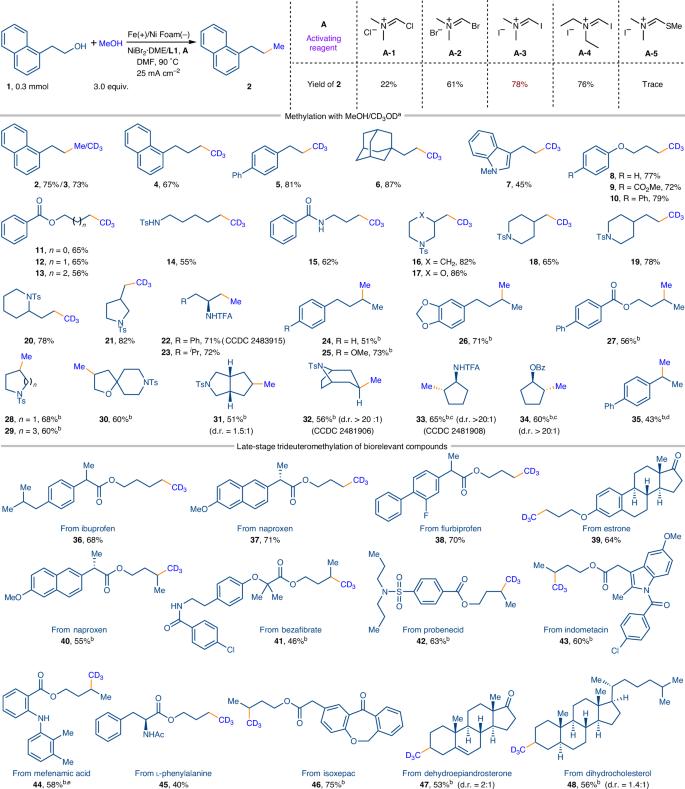
图2:以MeOH/CD3OD进行(三氘)甲基化的条件优化研究与底物范围。 反应条件:a无隔膜电解池,铁片为阳极,泡沫镍为阴极,醇、MeOH/CD3OD)、NiBr2·DME、L1、A-3,溶于DMF(5.0 ml)中,Ar气氛下于90 ℃搅拌3 min,随后在90 ℃、电流密度25 mA cm-2下电解。分离收率。b于50 ℃、15 mA cm-2、使用L3电解。cA-3(6.05 equiv.)。d苄醇衍生物以A-1活化,15 mA cm-2,详见补充信息中的通用操作E。e室温下电解。L1 = 2,2':6',2''-三联吡啶。L3 = 2,6-二(1-吡唑基)吡啶。Bz,苯甲酰基;d.r.,非对映异构体比例;Ts,对甲苯磺酰基。
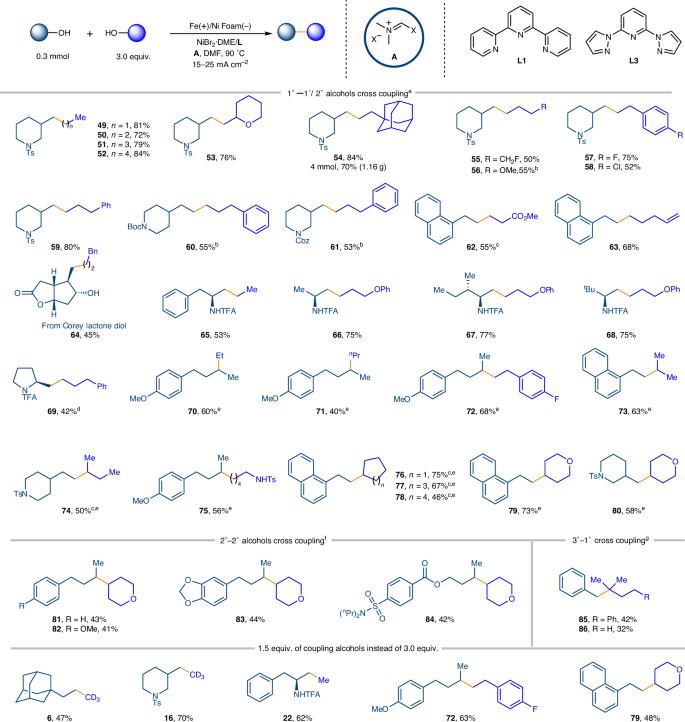
图3:其他醇的通用底物范围。 反应条件:a无隔膜电解池,铁片为阳极,泡沫镍为阴极,恒电流,烷基醇、烷基醇、NiBr2·DME、L1、A-3,溶于DMF(5.0 ml)中,Ar气氛下于90 ℃搅拌3 min,随后在90 ℃、25 mA cm-2下电解。分离收率。b加入2,6-二甲基吡啶(5.0 equiv.),15 mA cm-2。cA-2(相对于醇为1.1 equiv.),15 mA cm-2。dL3,15 mA cm-2。eL3,50 ℃下电解,15 mA cm-2。fL3,室温下电解,10 mA cm-2。g详见补充信息中的通用操作F。更多实例见补充图7。Boc,叔丁氧羰基。
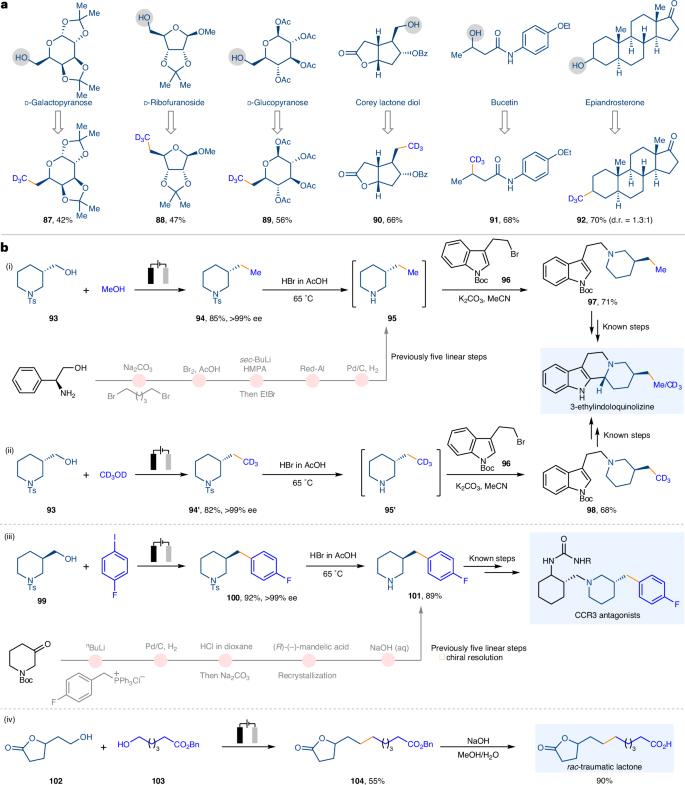
图4:电化学脱羟基交叉偶联策略的应用。 a,天然产物的直接三氘甲基化。b,合成应用。(i)和(ii)电化学序列合成3-乙基吲哚并喹嗪或含CD3的3-乙基吲哚并喹嗪前体。(iii)电化学序列合成CCR3拮抗剂前体。(iv)外消旋创伤酸内酯的合成。e.e.,对映体过量;HMPA,六甲基磷酰三胺。
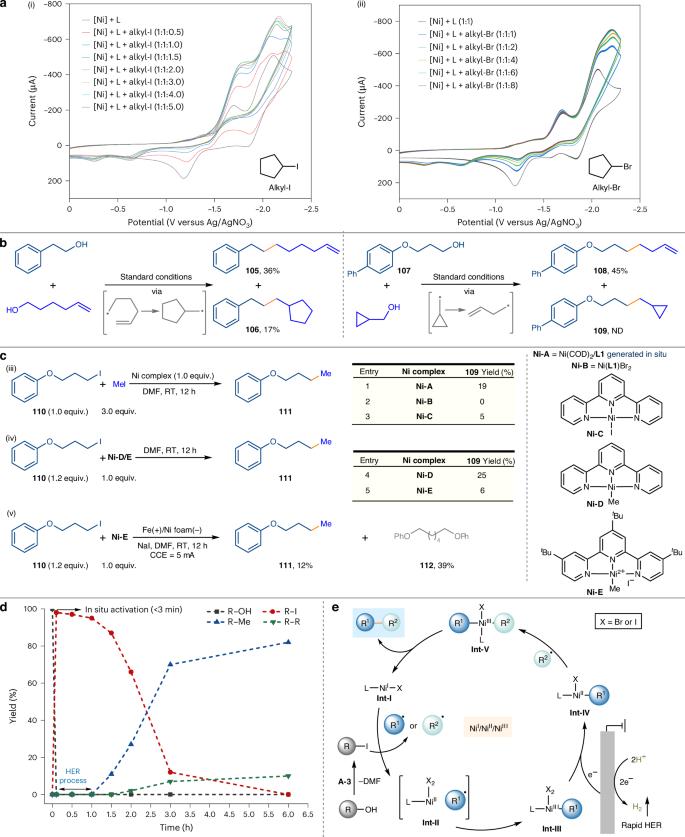
图5:机理研究。 a,循环伏安实验,以玻碳为工作电极,铂片和Ag/Ag+分别为对电极和参比电极。扫描速率:100 mV s-1。DMF/nBu4NPF4(0.1 M)。[Ni] = NiBr2·DME,L = L1。b,自由基探究实验。c,镍配合物的对照实验。d,反应过程追踪。R-OH:(1-对甲苯磺酰基哌啶-3-基)甲醇。e,推测的反应机理。CCE,恒电流电解;COD,1,5-环辛二烯;HER,析氢反应;ND,未测定;RT,室温。
研究报道了一种镍催化电化学双重脱羟基交叉偶联策略,以维尔斯迈尔(Vilsmeier)类试剂对两种烷基醇同步进行原位活化,无需预官能团化即可高选择性地构建C(sp3)–C(sp3)键。该方法适用于伯醇–伯醇、伯醇–仲醇、仲醇–仲醇及叔醇–伯醇等多种组合,官能团兼容性好,可实现克级放大,并以CD3OD为甲基源高效完成药物及天然产物的后期(三氘)甲基化。
研究不仅将醇这一廉价易得的天然资源转化为理想的C(sp3)合成子,也为药物分子的快速修饰与合成路线简化提供了实用平台,在药物发现中具有良好的应用前景。
Wang, Y., Jiang, Y., Qi, W. et al. Electrochemical C(sp3)–C(sp3) cross-coupling of alcohols. Nat. Synth (2026). https://doi.org/10.1038/s44160-026-01128-y


